
医疗器械生物学评价是产品上市前最核心的安全性评价环节之一。它不是简单地"做几个动物实验",而是一套建立在风险管理框架之上的系统性科学评价过程——通过对器械材料与人体的相互作用进行全面分析,确保产品在临床使用中不会产生不可接受的生物学风险。
医疗器械生物学评价的核心标准体系是GB/T 16886系列(等同采用ISO 10993系列),由全国医疗器械生物学评价标准化技术委员会(SAC/TC 248)归口管理。
其中,GB/T 16886.1-2022《医疗器械生物学评价 第1部分:风险管理过程中的评价与试验》是整个系列的"总纲",于2022年4月15日发布、2023年5月1日正式实施,等同采用ISO 10993-1:2018。
截至2026年8月,GB/T 16886系列已发布的现行及即将实施标准包括:
标准号 | 名称 | 状态 | 实施日期 |
GB/T 16886.1-2022 | 第1部分:风险管理过程中的评价与试验 | 现行 | 2023-05-01 |
GB/T 16886.2-2026 | 第2部分:动物福利要求 | 即将实施 | 2027-02-01 |
GB/T 16886.3-2022 | 第3部分:遗传毒性、致癌性和生殖毒性试验 | 现行 | 2024-01-01 |
GB/T 16886.9-2022 | 第9部分:潜在降解产物的定性和定量框架 | 现行 | 2024-01-01 |
GB/T 16886.10-2024 | 第10部分:皮肤致敏试验 | 现行 | 2025-09-01 |
GB/T 16886.12-2023 | 第12部分:样品制备与参照材料 | 现行 | 2024-12-01 |
GB/T 16886.15-2022 | 第15部分:金属与合金降解产物的定性与定量 | 现行 | 2024-01-01 |
GB/T 16886.17-2025 | 第17部分:医疗器械成分的毒理学风险评估 | 即将实施 | 2026-09-01 |
GB/T 16886.18-2022 | 第18部分:风险管理过程中医疗器械材料的化学表征 | 现行 | 2024-01-01 |
GB/T 16886.19-2022 | 第19部分:材料物理化学、形态学和表面特性表征 | 现行 | 2024-01-01 |
GB/T 16886.20-2015 | 第20部分:医疗器械免疫毒理学试验原则和方法 | 现行 | 2017-01-01 |
GB/T 16886.23-2023 | 第23部分:刺激试验 | 现行 | 2024-12-01 |
GB/Z 16886.22-2022 | 第22部分:纳米材料指南 | 现行 | 2024-01-01 |
GB/T 16886.1-2022相对于旧版(GB/T 16886.1-2011)有多项重大理念升级:
· 正式定义"生物相容性":某一医疗器械或材料在特定应用中具有适宜宿主反应的能力。强调生物相容性离不开特定使用条件,且宿主反应不是控制得越低越好,应兼顾使用性能和安全性。
· 全生命周期评价:生物学评价不再仅限于上市前,而是贯穿原材料筛选、设计开发、上市前、上市后监测的整个过程。
· 风险管理为核心:将生物学评价视为风险管理过程范畴内的一组设计验证活动,而非孤立的"试验清单"。
· 强调已有数据的评审:采用对已有数据进行评审与必要时选择补充试验相结合的方式,不局限于生物学试验。优先采用化学、物理学、形态学表征和体外模型,尽量减少体内试验。
· 引入毒理学阈值概念:增加了可耐受摄入值(TI)、可耐受接触量(TE)、允许限量(AL)值、毒理学关注阈值(TTC)等毒理学术语,为豁免不必要的生物学试验提供科学依据。
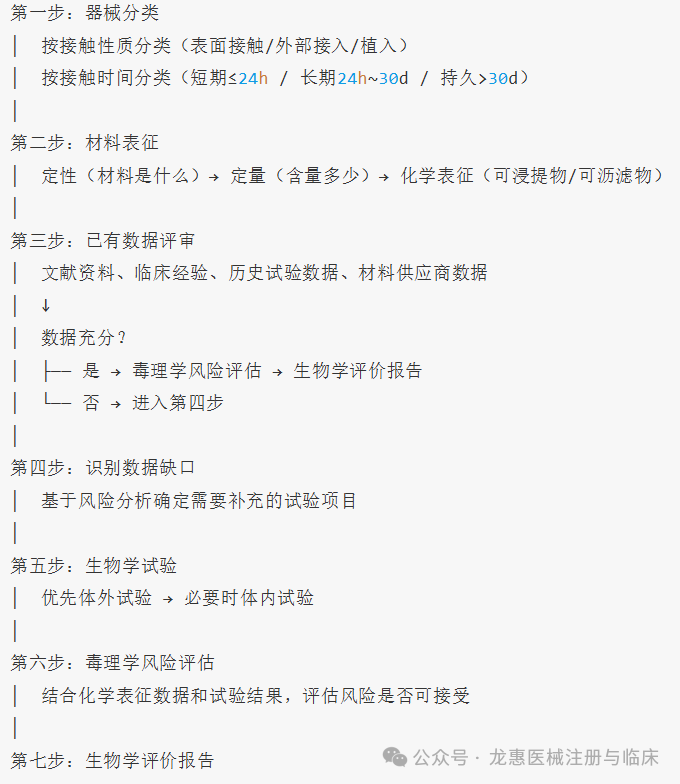
生物学评价不是"拿到产品就去做实验",而是遵循一个严谨的决策流程:
三、器械分类
接触类型 | 亚类 | 典型产品 | 评价深度 |
表面接触器械 | 皮肤接触(完好皮肤) | 电极片、医用手套、绷带 | 基础 |
黏膜接触 | 导尿管、口腔矫治器 | 中等 | |
损伤表面接触(创面) | 溃疡敷料、创口贴 | 较高 | |
外部接入器械 | 间接接触血路 | 输液器、输血器 | 较高 |
直接接触血路 | 留置针、血液透析器 | 高 | |
骨传导/骨植入 | 骨钉、骨板 | 高 | |
植入器械 | 组织/骨植入 | 人工关节、人工晶状体、种植牙 | 最高 |
血液植入 | 心脏支架、人工心脏瓣膜 | 最高 |
分类 | 接触时间 | 评价要求 |
短期(A) | ≤24小时 | 基础评价 |
长期(B) | >24小时至30天 | 增加亚急性/亚慢性毒性等 |
持久(C) | >30天 | 增加慢性毒性、致癌性等 |
累积接触时间应按连续更换使用的总时间计算,而非单件器械的单次使用时间
例如:一副每天更换的创口贴,若说明书标注使用期限为7天,则接触时间按7天计算(长期),而非按1天计算(短期)
GB/T 16886.1-2022中列出了以下生物学评价终点:
序号 | 评价终点 | 说明 |
1 | 体外细胞毒性 | 所有器械的基础筛选试验 |
2 | 致敏反应 | 评估引发过敏反应的风险 |
3 | 刺激或皮内反应 | 评估对接触部位的局部刺激 |
4 | 材料介导的致热性 | 评估热源性风险 |
5 | 急性全身毒性 | 评估短期全身性不良反应 |
6 | 亚急性/亚慢性/慢性毒性 | 根据接触时间选择 |
7 | 遗传毒性 | 评估基因突变和染色体损伤风险 |
8 | 植入反应 | 植入器械必做 |
9 | 血液相容性 | 接触血液的器械必做 |
10 | 致癌性 | 持久接触器械视情况而定 |
11 | 生殖和发育毒性 | 视情况而定 |
12 | 生物降解 | 可吸收/可降解器械 |
13 | 免疫毒性 | 纳米材料等特定产品 |
以下是根据GB/T 16886.1-2022评价流程图整理的试验选择矩阵(✅为必做/推荐,○为视情况而定,—为通常不需要):
评价终点 | 表面接触-皮肤 | 表面接触-粘膜 | 表面接触-损伤面 | 外部接入-血路 | 植入-组织/骨 | 植入-血液 |
细胞毒性 | ✅ | ✅ | ✅ | ✅ | ✅ | ✅ |
致敏 | ✅ | ✅ | ✅ | ✅ | ✅ | ✅ |
刺激/皮内反应 | ✅ | ✅ | ✅ | ✅ | ○ | ○ |
致热性 | — | — | ✅ | ✅ | ✅ | ✅ |
急性全身毒性 | — | — | ○ | ✅ | ✅ | ✅ |
亚急性毒性 | — | — | — | ○(长期) | ✅(长期) | ✅(长期) |
慢性毒性 | — | — | — | — | ○(持久) | ○(持久) |
遗传毒性 | — | — | — | ○ | ✅ | ✅ |
植入反应 | — | — | — | — | ✅ | ✅ |
血液相容性 | — | — | — | ✅ | ○ | ✅ |
致癌性 | — | — | — | — | ○(持久) | ○(持久) |
生殖/发育毒性 | — | — | — | — | ○ | ○ |
生物降解 | — | — | — | — | ○ | ○ |
无论什么器械,以下三项是最基础的生物学评价试验:
体外细胞毒性试验:通过体外细胞培养,评估器械浸提液对细胞生长、增殖及形态的影响,是筛选材料毒性的首选指标。常用方法包括MTT法和显微镜观察法,结果判定通常以细胞存活率不低于70%为合格标准。
致敏反应试验:评估器械或其浸提液是否具有引发迟发型超敏反应的潜能。常用方法为豚鼠最大剂量试验或鼠局部淋巴结试验(后者周期短、动物福利更好)。
刺激或皮内反应试验:评价器械对接触部位组织是否产生局部炎症反应,包括皮肤刺激、眼刺激、口腔黏膜刺激及皮内反应等。
材料表征是生物学评价的基础,包括:
定性分析:识别器械所用材料的种类(如不锈钢316L、医用级硅橡胶、聚碳酸酯等)
定量分析:确定各材料的含量和比例
生物学等同性判定:将申报产品的材料与已上市同类产品进行对比,判断是否具有生物学等同性
GB/T 16886.18-2022规定了化学表征的技术框架,核心内容包括:
可浸提物(Extractables)分析:在实验室条件下,使用极端溶剂(如模拟体液、植物油、乙醇等)对材料进行浸提,鉴定和定量可能从材料中释放的化学物质
可沥滤物(Leachables)分析:在临床使用条件下,测定器械实际释放到患者体内的化学物质
分析评价阈值(AET):用于未知可沥滤物筛选的阈值,低于该阈值的物质可认为风险可忽略
GB/T 16886.17-2025(将于2026年9月1日实施)进一步细化了毒理学风险评估的方法,包括:
可耐受摄入值(TI):基于毒理学数据推导的每日可耐受摄入量
毒理学关注阈值(TTC):对于缺乏充分毒理学数据的物质,使用通用阈值进行风险评估
允许限量(AL):根据TI值和临床使用参数计算出的器械中特定化学物质的最大允许含量
核心逻辑:通过化学表征识别出器械中可能释放的化学物质 → 利用毒理学阈值评估每种物质的风险 → 当所有物质的风险均在可接受范围内时,可以豁免部分生物学试验。
六、特殊品类的额外要求
GB/Z 16886.22-2022《医疗器械生物学评价 第22部分:纳米材料指南》于2024年1月1日实施,等同采用ISO/TR 10993-33:2015,为含纳米材料的医疗器械提供了专门的生物学评价指导。
适用范围:
由纳米材料组成或包含纳米材料的医疗器械
在使用过程中因降解、磨损或机械处理产生的纳米物体
在设计、制造、加工过程中预期产生的医疗器械表面纳米结构
纳米材料的特殊考量:
纳米材料的尺寸、形状、表面电荷、表面修饰等理化特性显著影响其生物学行为
纳米材料进入体内后倾向于聚集在单核吞噬细胞系统(肝脏、脾脏),与免疫系统有密切交互
需要额外关注补体激活相关假性过敏(CARPA)、炎症小体激活、骨髓抑制等特殊免疫毒性效应
纳米材料可能干扰体外试验的读数系统(如光吸收、自发荧光),需仔细评估试验干扰
GB/T 16886.20-2015《医疗器械生物学评价 第20部分:医疗器械免疫毒理学试验原则和方法》为免疫毒性评价提供了框架。
需要进行免疫毒性评价的情形:
含纳米材料的器械
长期植入器械
接触血液的器械
含有新型生物活性材料的器械
评价方法:
非功能性试验:检测淋巴组织形态学变化、淋巴细胞的定性和定量变化、免疫球蛋白水平变化
功能性试验:检测淋巴细胞对有丝分裂原或特异性抗原的增殖反应、细胞毒性活性、特异性抗体形成
对于可吸收或可降解器械,需额外关注:
降解产物的定性和定量分析(GB/T 16886.9、GB/T 16886.15)
降解速率与组织修复速率的匹配性
降解产物的局部和全身毒性
可吸收产品可能改变体外试验体系的pH值和渗透压,产生假阳性结果,需采用非标准方法并加以论证
对于可重复使用的医疗器械,应在制造商确认的最大数量过程循环后进行生物学安全性评价,而非仅评价新器械。
优先使用最终成品器械:在灭菌状态下进行测试,以反映产品在临床使用中的真实生物学性能
代表性样品:当器械体积过大、形状复杂或无法直接进行浸提操作时,可采用模拟制品或代表性样品
灭菌状态:测试样品应处于与临床使用一致的灭菌状态,因为不同灭菌方式(EO灭菌、辐照灭菌等)可能改变材料的化学性质或产生新的残留物
浸提条件的选择直接影响浸提液中可沥滤物的浓度,进而决定测试结果的可靠性:
参数 | 选择依据 |
浸提介质 | 根据器械的临床使用部位选择(如生理盐水、植物油、含血清培养基等) |
浸提比例 | 器械表面积或质量与浸提介质体积的比值 |
浸提温度 | 通常选择37℃(模拟体温),必要时提高温度进行加速浸提 |
浸提时间 | 根据器械的临床使用时间确定 |
对于由多种材料组成的复杂器械:
需评估不同材料之间的相互作用
必要时分别对每种材料进行测试
或对关键接触部位进行整体评价
依据GB/T 16886.5,规定了三种主要测试方法:
方法 | 原理 | 适用范围 |
浸提液法 | 将样品浸提液加入细胞培养基中 | 绝大多数固体材料 |
直接接触法 | 样品直接置于细胞层上 | 毒性较强或表面可能释放有害物质的材料 |
间接接触法(琼脂扩散法) | 通过琼脂层将样品与细胞隔开 | 可溶性毒物的扩散检测 |
判定标准:细胞存活率不低于70%,或无明显细胞溶解、退化为合格。
依据GB/T 16886.10-2024:
方法 | 原理 | 优缺点 |
豚鼠最大剂量试验 | 皮内注射佐剂+浸提液诱导,再斑贴激发 | 经典方法,但周期长、动物使用量大 |
鼠局部淋巴结试验(LLNA) | 检测耳后淋巴结淋巴细胞增殖 | 周期短、动物福利好,逐步推广 |
依据GB/T 16886.3,通常采用成组试验策略:
第一阶段(体外):鼠伤寒沙门氏菌回复突变试验(Ames试验)+ 体外哺乳动物细胞染色体畸变试验或小鼠淋巴瘤细胞基因突变试验
第二阶段(体内):若第一阶段出现阳性结果,需进行体内微核试验加以确认
将材料植入动物体内(如肌肉、骨组织),观察特定周期内材料周围组织的病理学反应:
短期植入:12周
长期植入:26周或更长
生物学评价报告是注册申报的核心文件之一,应包含以下内容:
器械描述:产品名称、型号规格、结构组成、原材料清单、接触性质和接触时间
材料表征结果:材料的定性定量分析、化学表征结果
已有数据评审:文献资料、临床经验、历史数据的汇总和评估
数据缺口分析:识别已有数据中的不足
生物学试验结果:各项试验的方法、结果和判定
毒理学风险评估:基于化学表征和试验结果的综合风险评估
评价结论:产品的生物学安全性是否可接受
评价者资质:评价者应经过培训并在医疗器械生物学评价方面具有长期实践经验
根据原国家食药监局《医疗器械生物学评价和审查指南》(国食药监械〔2007〕345号),企业可提供生物学评价报告(含支持性文件)代替产品注册检验报告中的生物学试验部分,或进行全项生物学试验。
以下情况应当考虑进行生物学安全性重新评价:
制造产品所用材料来源或技术条件改变时
产品配方、工艺、初级包装或灭菌方式改变时
贮存期内最终产品发生变化时
产品用途改变时
有迹象表明产品用于人体会产生不良反应时
生物学评价中使用的样品应与注册检验样品保持一致,包括材料来源、灭菌方式、生产工艺等。
评价类型 | 预估周期 |
基础评价(细胞毒性+致敏+刺激) | 2~3个月 |
常规评价(基础+遗传毒性+全身毒性) | 4~6个月 |
完整评价(常规+植入/血液相容性) | 6~12个月 |
含纳米材料专项评价 | 在上述基础上增加2~4个月 |
术语 | 英文 | 含义 |
生物学评价 | Biological Evaluation | 对医疗器械生物学安全性的系统评价 |
生物相容性 | Biocompatibility | 器械在特定应用中具有适宜宿主反应的能力 |
化学表征 | Chemical Characterization | 对器械材料化学成分的定性和定量分析 |
可浸提物 | Extractables | 实验室条件下从材料中释放的化学物质 |
可沥滤物 | Leachables | 临床使用条件下器械实际释放的化学物质 |
毒理学风险评估 | Toxicological Risk Assessment | 基于毒理学数据评估化学物质风险 |
毒理学关注阈值 | Toxicological Concern Threshold (TTC) | 缺乏数据时使用的通用风险阈值 |
可耐受摄入值 | Tolerable Intake (TI) | 每日可耐受的化学物质摄入量 |
细胞毒性 | Cytotoxicity | 材料对细胞的毒性作用 |
致敏反应 | Sensitization | 材料引发过敏反应的风险 |
遗传毒性 | Genotoxicity | 材料对遗传物质的损伤作用 |
植入反应 | Implantation Response | 材料植入后周围组织的病理学反应 |
血液相容性 | Hemocompatibility | 材料与血液接触时的相容性 |
免疫毒性 | Immunotoxicity | 材料对免疫系统的不良影响 |
补体激活相关假性过敏 | CARPA | 纳米材料激活补体系统引起的过敏反应 |
分析评价阈值 | Analytical Evaluation Threshold (AET) | 未知可沥滤物筛选的阈值 |
总结:医疗器械生物学评价是一个"分类定方向、表征打基础、数据说了算、风险定结论"的系统工程。核心逻辑是:首先根据器械的接触性质和接触时间进行分类,确定需要关注的评价终点;然后对器械材料进行定性和定量的化学表征,识别可能释放的化学物质;接着评审已有数据(文献、临床经验、历史试验),判断数据是否充分;数据不足时,优先采用体外试验补充,必要时才进行体内动物试验;最后通过毒理学风险评估,综合判断产品的生物学安全性是否可接受。2022版GB/T 16886.1的实施标志着我国生物学评价从"试验驱动"转向"风险管理驱动",从"上市前一次性评价"转向"全生命周期持续评价"。
生物学评价不是"做试验"那么简单,而是从材料表征到毒理学评估的完整科学论证过程;能用数据说话的地方就不要用动物说话,能用化学表征解决的问题就不要靠生物学试验去验证。
 2026-10-22


 快速检索
 微信公众号

 官方百家号

 官方头条号

 官方微博

